AIの予測と人によるスクリーニングが創薬を変える
がん関連酵素の活性阻害剤として有望な候補化合物を効率よく見つけるプロセスを実証
国⽴研究開発法⼈産業技術総合研究所人工知能研究センター 富井 健太郎 上級主任研究員、国立大学法人東海国立大学機構岐阜大学大学院連合創薬医療情報研究科 遠藤 智史 准教授、岐阜市公立大学法人岐阜薬科大学大学院薬学研究科 河野 真也 大学院生(産総研リサーチアシスタント)、五十里 彰 教授らの共同研究グループは、AIモデルBoltz-2※1を用いて、がん関連酵素AKR1B10※2の新規阻害剤候補を高効率に発見しました。
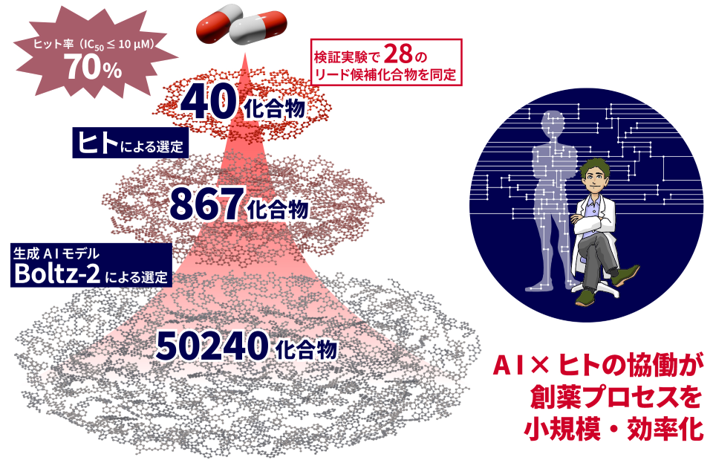
AIの創薬応用を目的として、がんの発生や薬剤耐性に関与する酵素AKR1B10を標的とした活性阻害剤を念頭に、50,240化合物から候補化合物の抽出に取り組みました。AI予測と化合物の構造に関する知見を基とした人によるスクリーニングを経て40候補を抽出したところ、そのうちの28の化合物が有効とされる阻害活性を示し、7化合物はより顕著な阻害活性(サブマイクロモル活性)を示しました。さらに、これら7化合物のうち5化合物は、標的となるAKR1B10には強く結合するものの、それと似た構造を持つ酵素AKR1B1には結合しにくいという十分な選択性も確認されました。また、既知阻害剤と異なる骨格の化合物や、AKR1B10選択性を説明する結合様式も確認されました。
標的タンパク質に作用しそうな化合物を計算で選ぶ「バーチャルスクリーニング」は、計算をかけたあとにも候補が多く残る点が課題です。本研究でも基準を超えた867化合物を化学構造の多様性に基づいて40化合物に絞り込むことで、大型自動実験設備を必要としない、汎用性の高い実験規模を実現しています。
本成果は、AIで予測(ドライ)しつつも、最終的には実験(ウェット)で検証するドライ・ウェットギャップ※3を埋めるものとして、AI創薬の発展に貢献するものです。
なお、この技術の詳細は、2026年9月12日に「Journal of Chemical Information and Modeling」に掲載され、ACS Editors' Choice に選出されました。
本研究のポイント
- AIモデルBoltz-2による予測にクラスタリングと実験検証を組み合わせて、がん関連酵素AKR1B10の新規阻害剤候補を高効率に抽出することに成功
- 50,240化合物から抽出された40の候補化合物のうち、7化合物は十分な阻害活性を持つことを実験で検証
- このプロセスは、従来課題であったAI予測と実験結果との乖離「ドライ・ウェットギャップ」の縮小に貢献し、大型設備を必要とせずに創薬探索を可能に
詳しい研究内容について
AIの予測と人によるスクリーニングが創薬を変える
がん関連酵素の活性阻害剤として有望な候補化合物を効率よく見つけるプロセスを実証
論文情報
用語解説
入力されたタンパク質のアミノ酸配列や化合物などの情報から、複数の分子を含む三次元構造を生成するAI。Boltz-2は、タンパク質、低分子化合物、補酵素を同時に扱うことが可能で、複合体構造と結合性を予測する。
アルドケト還元酵素1B10。細胞内の反応性カルボニル化合物の解毒や脂質代謝に関わる。複数のがんで高発現し、増殖や薬剤耐性との関連から創薬標的候補とされる。
コンピューター上の予測(ドライ)と、生化学・細胞などの実験(ウェット)の結果が一致しない問題。本研究では、候補の絞り込みと酵素実験を一体化してこの差の縮小を目指した。